一、通告出台背景与意义
2022年,国家药品监督管理局发布《关于第一类医疗器械备案有关事项的通告》(2022年第62号),进一步规范第一类医疗器械备案管理工作。第一类医疗器械是指通过常规管理足以保证其安全性、有效性的医疗器械,实行备案管理而非注册管理。此次通告的出台,旨在落实《医疗器械监督管理条例》及配套规章要求,统一备案标准、优化备案流程、强化事中事后监管,对保障公众用械安全、促进产业高质量发展具有重要意义。
二、核心内容与主要变化
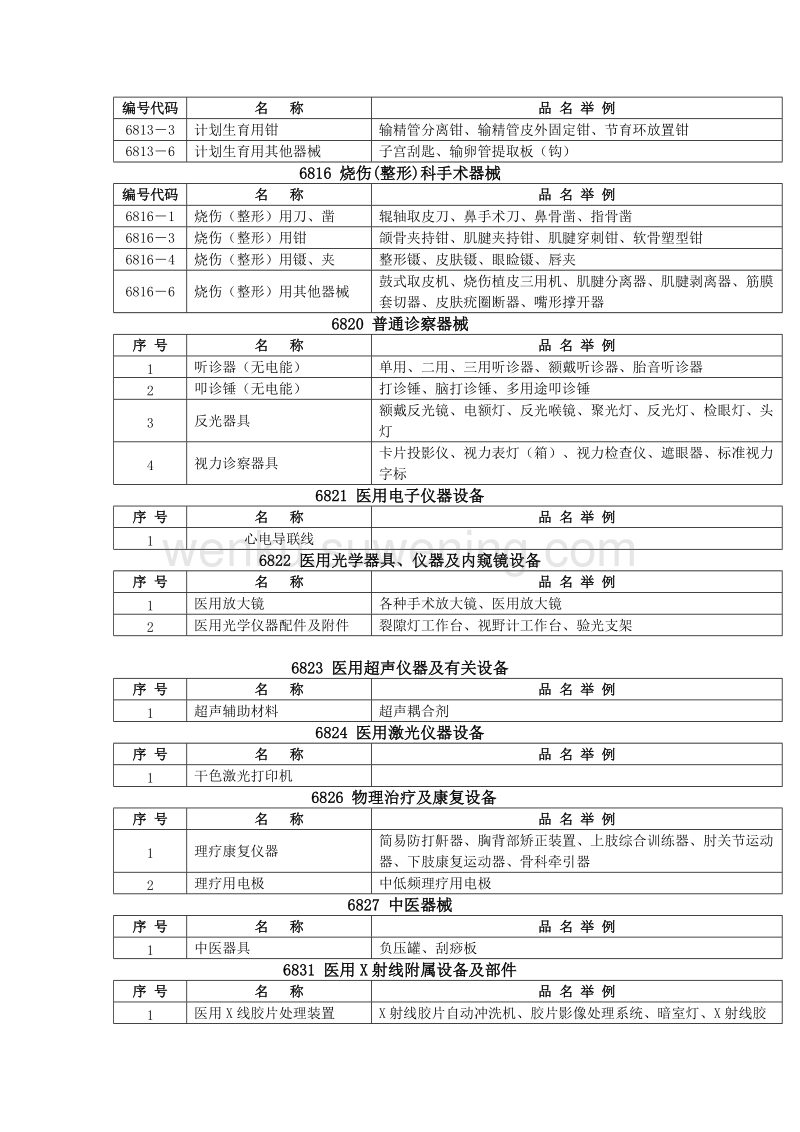
(一)明确备案范围和产品目录管理。通告重申第一类医疗器械实行产品备案和生产企业备案相结合的管理模式,要求备案人严格按照《第一类医疗器械产品目录》以及相关分类界定文件确定产品管理属性,不得将非医疗器械作为医疗器械备案,不得高类低备或随意扩大第一类医疗器械范围。
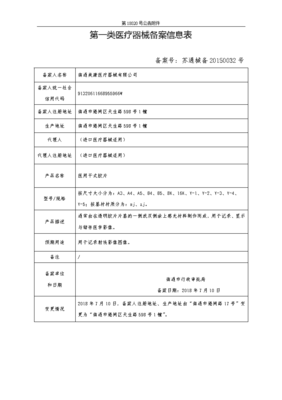
(二)统一备案资料要求。通告进一步细化了第一类医疗器械备案资料项目,包括产品风险分析资料、产品技术要求、产品检验报告、临床评价资料(如适用)、产品说明书及标签样稿等,强调备案资料应真实、完整、可追溯。产品技术要求应参照相关国家标准、行业标准制定,并明确了具体编写规范。
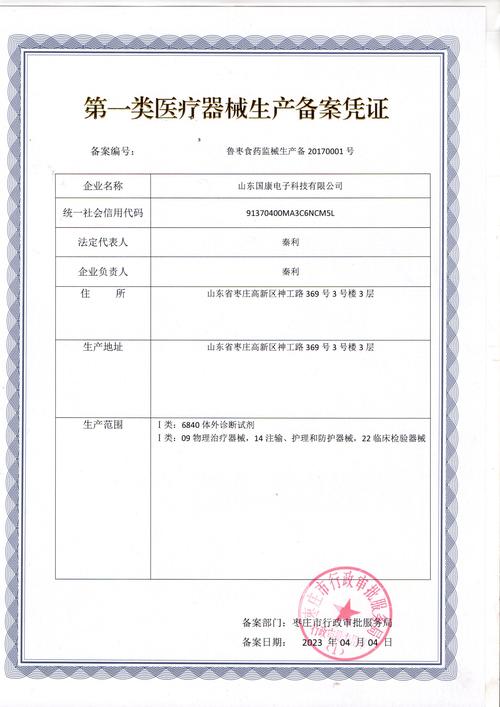
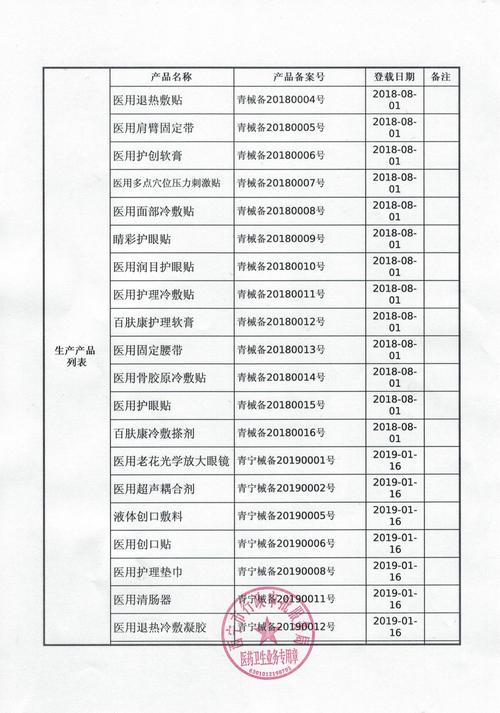
(三)规范备案办理流程。备案人向所在地设区的市级药品监督管理部门提交备案资料,符合条件的予以备案并发放备案编号。通告强调备案部门应当当场作出是否备案的决定,对资料不齐全或不符合规定形式的不予备案并一次性告知原因。备案信息应当在备案后按照规定时限向社会公开。
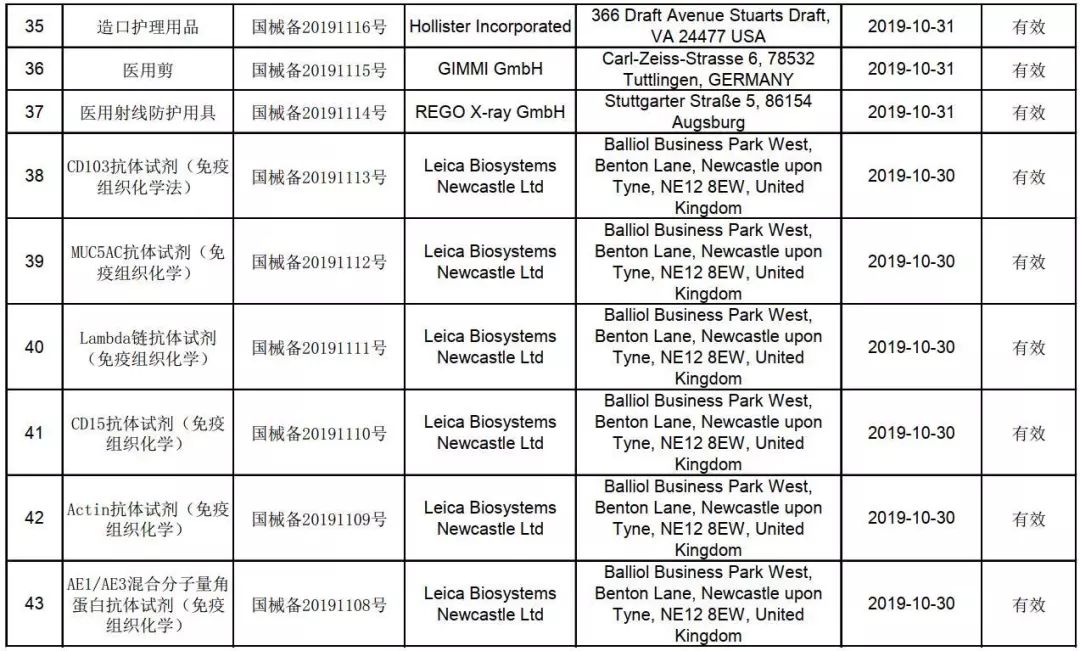
(四)强化备案后监管与变更管理。通告要求备案人主动开展备案后风险管理,按要求提交年度自查报告。备案信息发生变化的,应当及时办理变更备案。对于已备案产品不再作为医疗器械管理、备案资料虚假、备案产品存在重大质量安全风险等情形,备案部门应依法取消备案并向社会公告。
三、对行业的影响与合规建议
通告的实施促使第一类医疗器械生产企业进一步落实主体责任,提高了备案资料的真实性、规范性和可核查性要求。建议重点关注以下几个方面:第一,建立健全产品分类判定内部审核机制,避免因分类错误导致备案无效;第二,严格按照产品技术要求组织生产,确保上市产品与备案内容一致;第三,完善质量管理体系,做好备案后的变更管理和年度报告工作;第四,密切关注目录动态调整和政策解读,及时调整产品备案策略。
四、
国家药监局2022年第62号通告是对第一类医疗器械备案管理制度的重要细化与完善。通过明确备案范围、统一资料要求、规范办理流程和强化事后监管,既有利于提升监管效能,也为企业合规经营提供了清晰指引。相关备案人和生产企业应准确理解通告要求,切实履行主体责任,共同维护医疗器械安全有效的良好秩序。