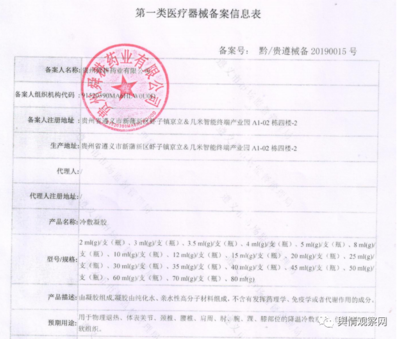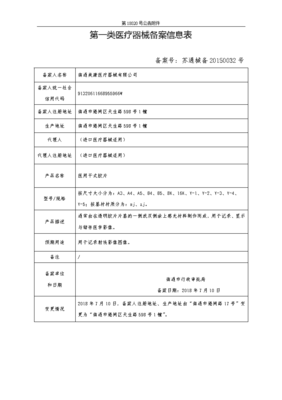
第一类医疗器械备案信息表是第一类医疗器械上市前向药品监督管理部门提交的法定文件,用于记录产品基本信息、备案人信息及产品技术要求等内容,是产品合规上市的重要凭证。以下从备案依据、表格结构、填报要点及常见问题四个方面进行解析。
一、备案依据
根据《医疗器械监督管理条例》(国务院令第739号)和《第一类医疗器械产品目录》,第一类医疗器械实行备案管理。备案人需向所在地设区的市级药品监督管理部门提交备案资料,获取备案编号后,产品方可上市销售。备案信息表是备案资料的核心组成部分,其内容需真实、准确、完整。
二、表格结构
第一类医疗器械备案信息表通常包含以下部分:
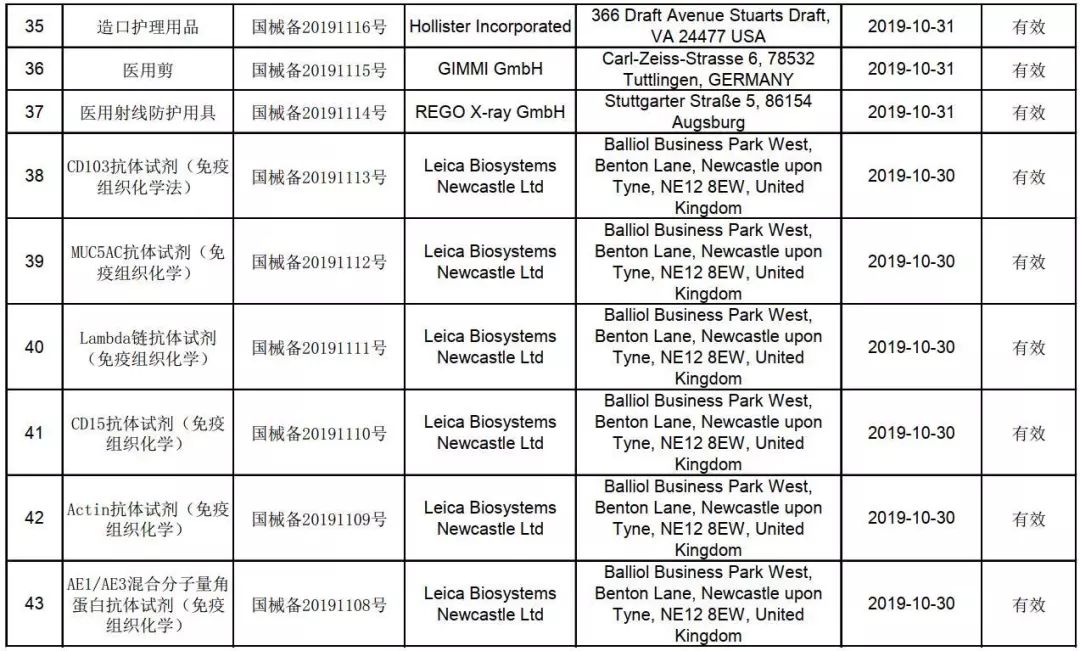
- 备案人信息:包括企业名称、统一社会信用代码、注册地址、生产地址、联系方式等。
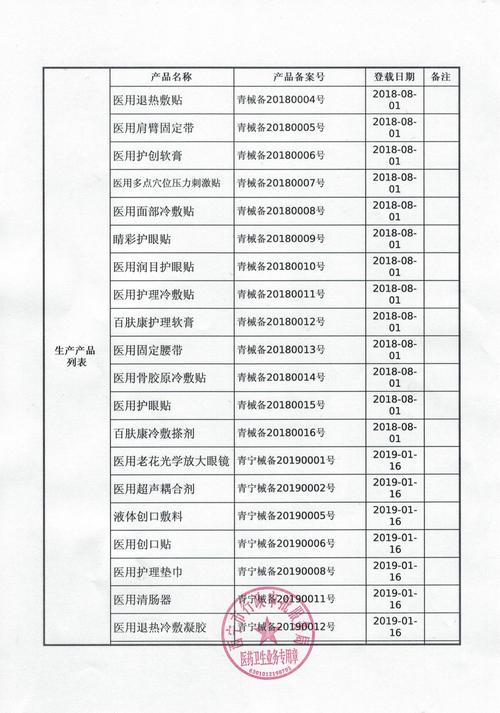
- 产品信息:产品名称、型号规格、产品描述、预期用途、分类编码等。
- 产品技术要求:列明产品适用的强制性标准及性能指标。
- 备案声明:备案人承诺所提交资料真实、合法、有效。
- 备案编号及日期:由药品监督管理部门填写。
三、填报要点
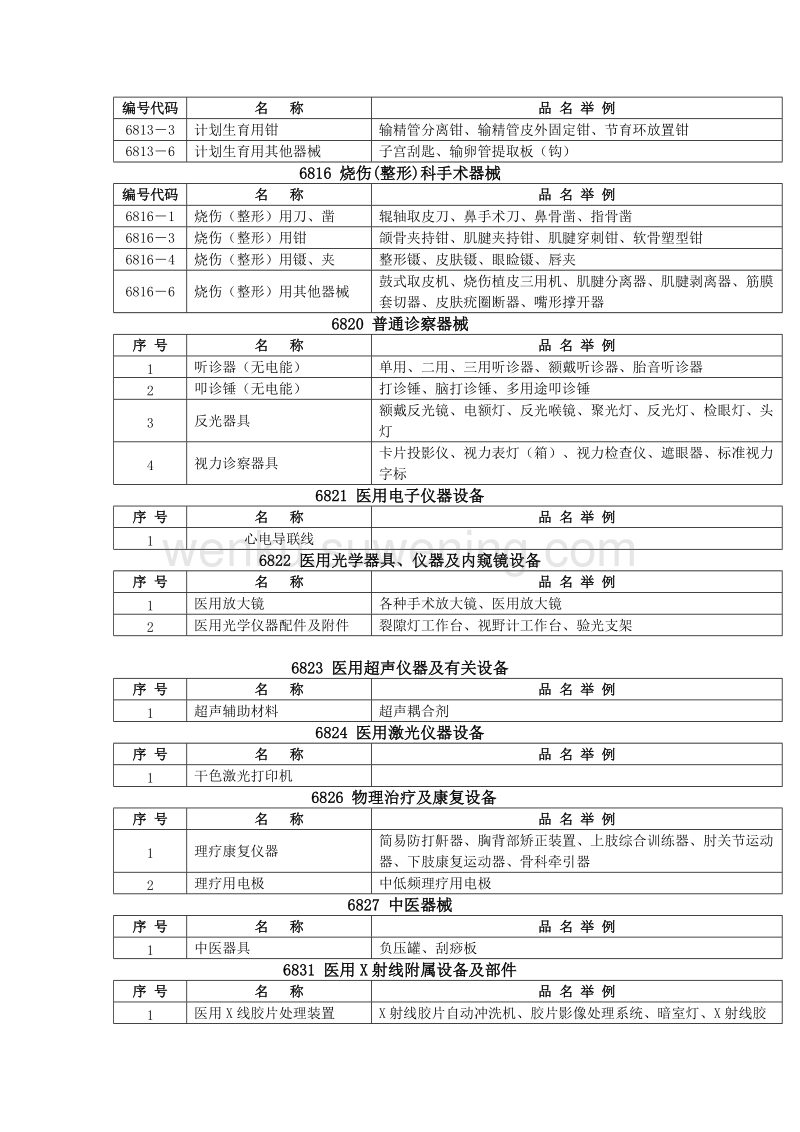
- 产品名称与分类编码:应严格对照《第一类医疗器械产品目录》确定产品名称和分类编码,避免跨类或高类低报。
- 产品描述与预期用途:需客观、准确地描述产品的结构、组成、原材料及作用机理,不得含有夸大或误导性内容。预期用途应与分类目录一致,不得超出目录范围。
- 产品技术要求:应包含产品名称、型号规格、性能指标、检验方法等,并引用适用的国家标准或行业标准。
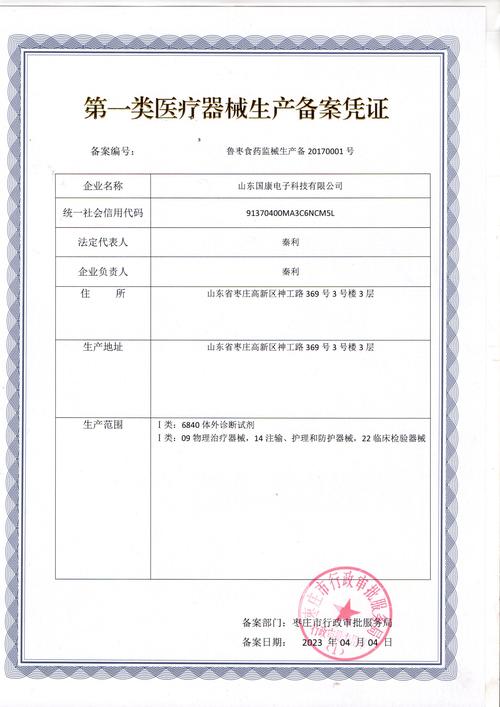
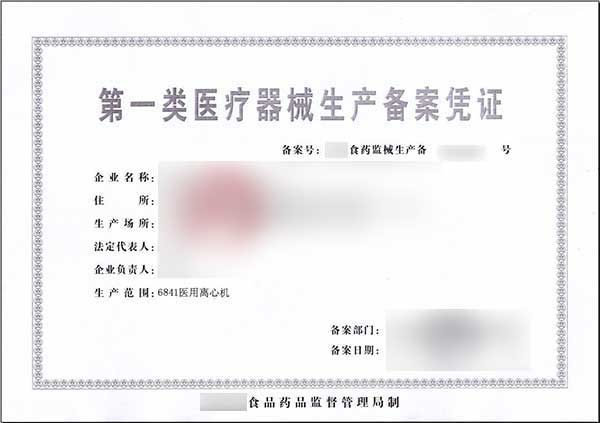
- 生产地址:应如实填写实际生产场所,与营业执照和生产许可证(或备案凭证)一致。
四、常见问题
- 产品描述与预期用途混淆:部分备案人将预期用途写入产品描述,导致备案信息不清晰。产品描述应侧重产品本身,预期用途应明确使用场景和适用人群。
- 分类编码错误:未及时更新产品目录或对目录理解偏差,导致分类编码不准确,影响备案效率。
- 产品技术要求不完整:缺少性能指标或检验方法,或引用标准已废止。
- 信息不一致:备案信息表与营业执照、生产备案凭证等信息不一致,需仔细核对。
第一类医疗器械备案信息表是产品合规上市的基础文件,备案人应严格按照法规和目录要求填报,确保信息真实、准确、完整,以顺利通过备案并保障产品安全有效。