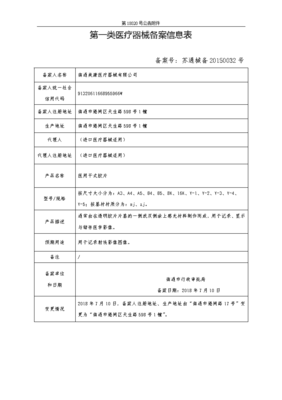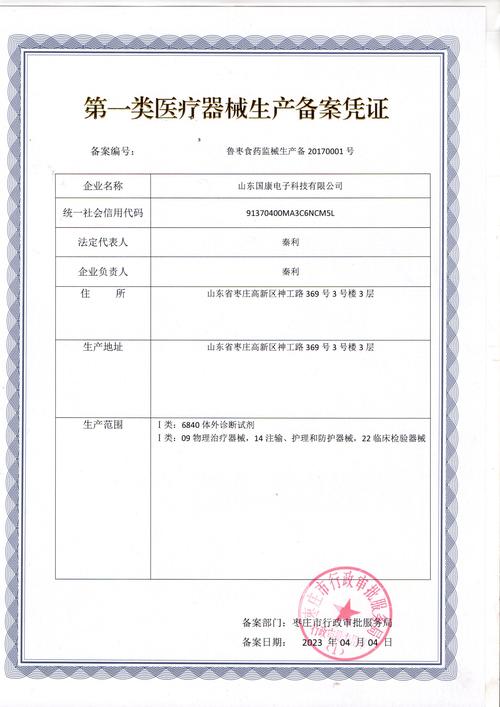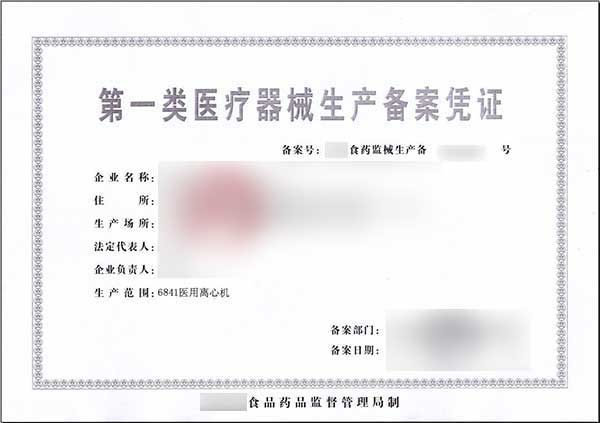
第一类医疗器械生产备案凭证是医疗器械监管体系中的一项重要制度安排,直接关系到第一类医疗器械生产企业的合法运营。随着我国医疗器械行业监管越来越规范,企业对备案凭证的申请、管理和合规要求也日益关注。本文将从法规依据、适用范围、办理流程、合规要求等方面,对这一凭证进行全面解析,为相关企业提供实务指导。
一、法规依据与制度背景
第一类医疗器械生产备案凭证的法律依据主要来自《医疗器械监督管理条例》(国务院令第739号)和《医疗器械生产监督管理办法》(国家市场监督管理总局令第53号)。根据规定,第一类医疗器械实行产品备案管理,生产第一类医疗器械的企业应当向所在地设区的市级药品监督管理部门办理生产备案。
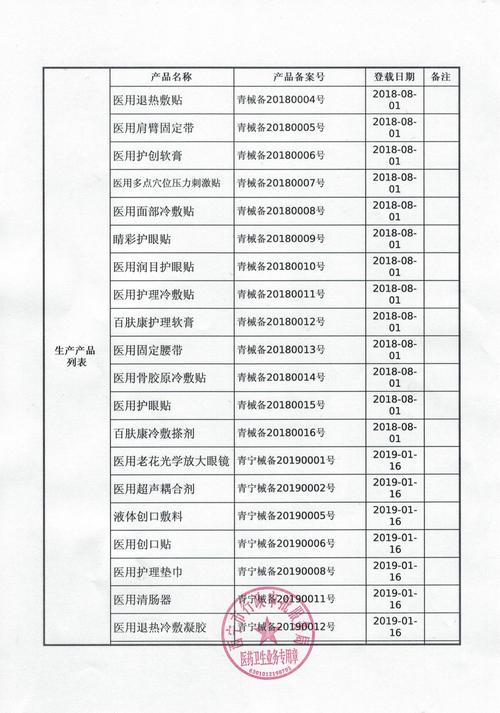
与第二类、第三类医疗器械生产许可制度不同,第一类医疗器械生产实行备案管理,体现了“宽进严管”的监管思路——降低准入门槛,同时加强事中事后监管。生产备案凭证即是备案完成后由监管部门出具的书面凭证,证明该企业已完成第一类医疗器械生产的备案程序。
二、适用范围与基本条件
(一)适用范围
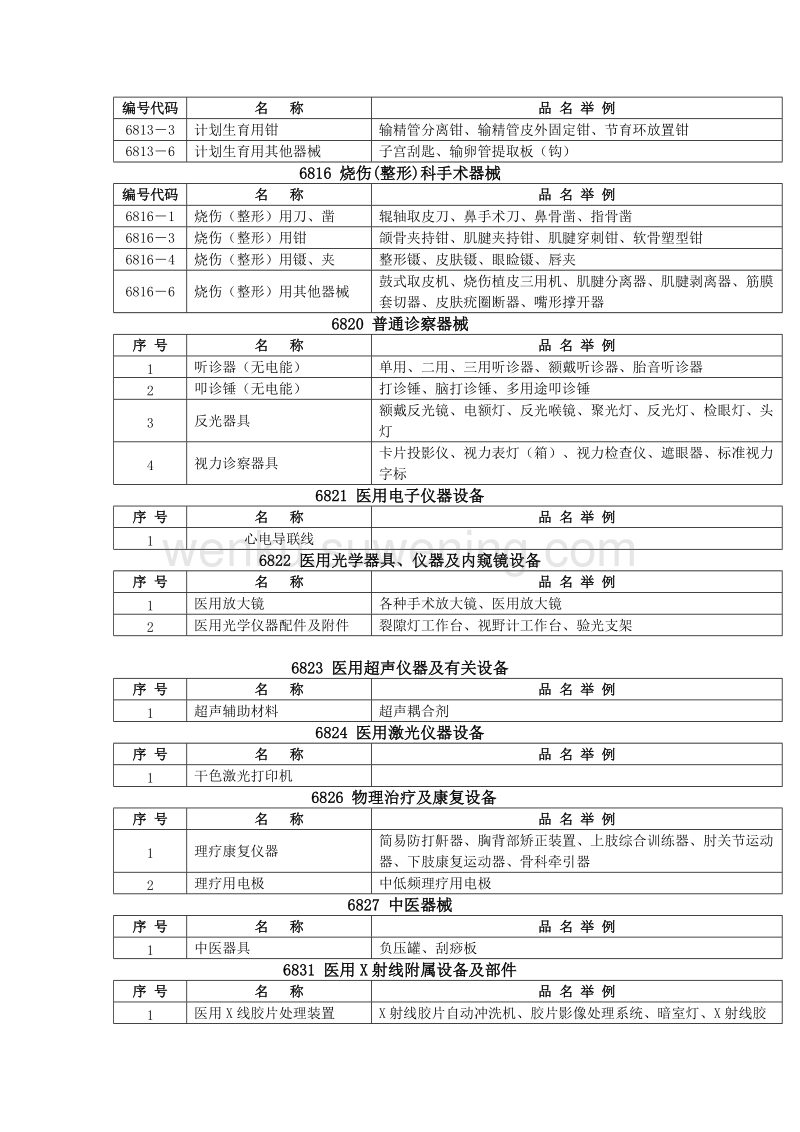
第一类医疗器械是指风险程度低,实行常规管理可以保证其安全、有效的医疗器械。”第一类医疗器械目录”由国家药品监督管理局制定并公布。常见的第一类医疗器械包括:部分医用棉签、纱布绷带、医用冰袋、手动病床、医用离心机等。
企业生产列入第一类医疗器械目录的产品,必须办理生产备案凭证。需要注意的是,第一类医疗器械不得委托生产,备案凭证仅发放给实际生产的企业。生产第一类医疗器械的企业即使是兼产第二类、第三类医疗器械,也必须就第一类产品的生产单独办理备案。
(二)基本条件
申请第一类医疗器械生产备案,企业需要满足以下基本条件:有与生产的医疗器械相适应的生产场地、环境条件、生产设备以及专业技术人员;有对生产的医疗器械进行质量检验的机构或者专职检验人员以及检验设备;有保证医疗器械质量的管理制度;有与生产的医疗器械相适应的售后服务能力。企业应当建立从原材料采购到产品销售的全过程质量管理体系,确保产品持续符合备案要求。
三、办理流程与所需材料
(一)办理流程
第一类医疗器械生产备案的基本流程如下:企业先完成工商登记,取得营业执照;然后建立符合要求的生产质量管理体系;接着按照要求准备备案材料;向所在地设区的市级药品监督管理部门提交备案材料;监管部门对材料进行形式审查,符合要求的当场或者在规定期限内予以备案,并发放《第一类医疗器械生产备案凭证》。若材料不齐全或不符合要求,监管部门会一次性告知需要补正的内容。
整个备案过程属于告知性备案,监管部门不进行实质审查。但企业必须对备案材料的真实性、完整性负责,承担相应法律责任。
(二)所需材料
申请第一类医疗器械生产备案通常需要提交以下材料:第一类医疗器械生产备案表;营业执照复印件;法定代表人、企业负责人身份证明复印件;生产场地、环境条件的说明;生产设备和检验设备清单;专业技术人员和专职检验人员一览表及资质证明;质量管理文件目录;拟生产产品的备案凭证或备案信息表;经办人授权证明等。具体要求可能因地区不同有所差异,企业应以当地市级药品监督管理部门公布的最新要求为准。
四、合规要求与常见风险
(一)事后监管要求
取得生产备案凭证后,企业并非“一备了之”。根据“双随机、一公开”监管要求,药品监督管理部门会对备案企业开展监督检查。企业应当持续保持备案时的条件,确保生产活动符合法规要求。若生产条件发生变化,不再符合医疗器械质量管理体系要求的,应当立即采取整改措施,并可能影响产品安全有效的,应当立即停止生产活动。
企业还必须遵守医疗器械生产质量管理规范的相关要求,包括原材料采购管理、生产过程控制、产品检验、不合格品控制、不良事件监测等。对于第一类医疗器械,虽然监管相对简化,但基本质量管理要求不可忽视。
(二)常见风险点
在实践中,企业常因以下问题踩坑:备案材料过于简略,生产场地、设备清单与实际不符;人员资质不达标,检验人员缺失或无法提供能力证明;质量管理体系文件照搬模板,缺乏针对性和可操作性;产品超出第一类目录范围;擅自变更生产地址或增加生产范围而未及时更新备案信息。这些问题一旦被监管部门查处,可能面临责令改正、罚款甚至吊销备案凭证的风险。
(三)备案变更与取消
备案凭证载明的企业名称、法定代表人、企业负责人、住所、生产地址、生产范围等事项发生变化的,企业应当在变化发生之日起规定期限内办理变更备案。企业终止生产第一类医疗器械的,应当主动向原备案部门办理取消备案。未按规定办理的,监管部门可依法公示并采取相应措施。
五、
第一类医疗器械生产备案凭证是该类产品合法生产的基础凭证,搭建了“属地去备案、事中事后强监管”的制度闭环。对企业而言,取得凭证仅是合规起点,持续保持生产条件和质量体系才是在市场竞争中稳健发展的关键。建议相关企业在办理前充分了解法规要求和地方实操细则,建立与实际生产相适应的质量管理体系,并在生产运营中严格遵守监管要求,防范合规风险。密切关注国家药品监督管理局及地方监管部门发布的最新通知和政策调整,确保始终走在规范化的发展轨道上。